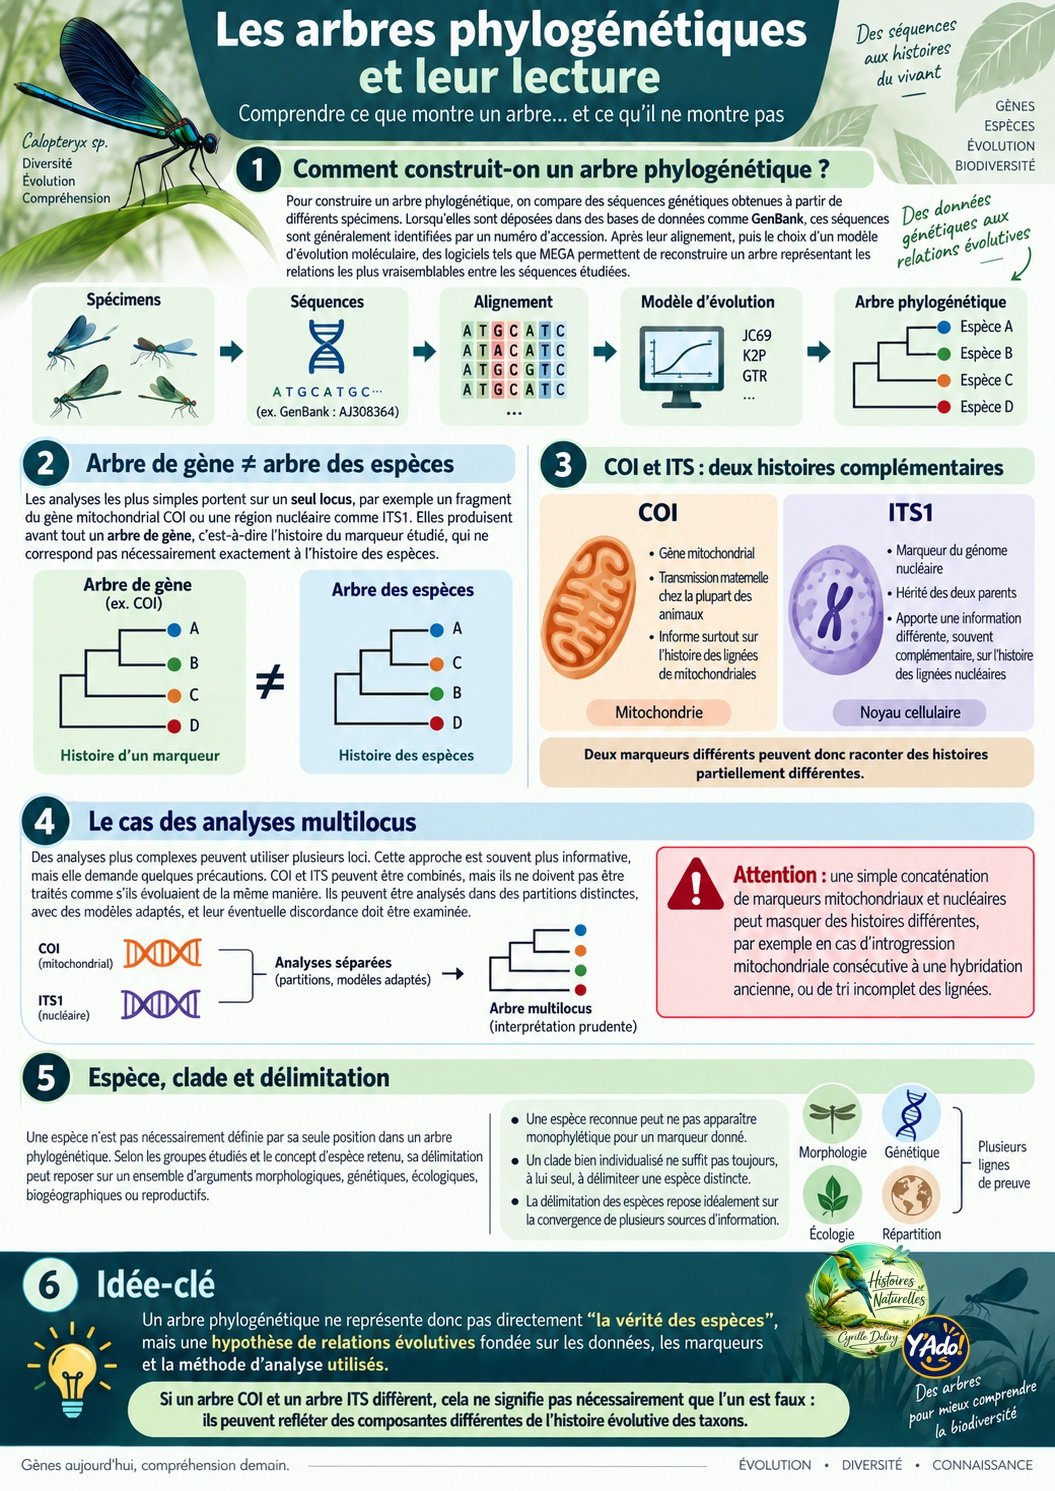
Pour construire un arbre phylogénétique, on compare des séquences génétiques obtenues à partir de différents spécimens. Lorsqu’elles sont déposées dans des bases de données comme GenBank, ces séquences sont généralement identifiées par un numéro d’accession. Après leur alignement, puis le choix d’un modèle d’évolution moléculaire, des logiciels tels que MEGA permettent de reconstruire un arbre représentant les relations les plus vraisemblables entre les séquences étudiées.
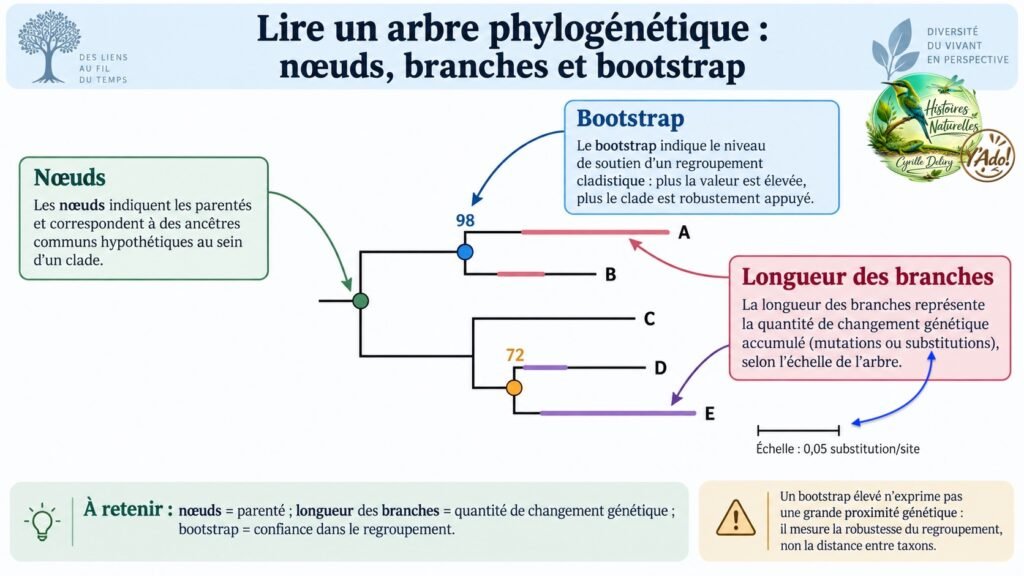
Les nœuds indiquent les parentés et positionnent les ancêtres communs d’un même clade, la longueur des branches désigne la quantité de changement génétiques ou mutations et le boostrap donne une information sur le taux de confiance du regroupement cladistique.
Les analyses les plus simples portent sur un seul locus, par exemple un fragment du gène mitochondrial COI ou une région nucléaire comme ITS1. Elles produisent avant tout un arbre de gène, c’est-à-dire l’histoire du marqueur étudié, qui ne correspond pas nécessairement exactement à l’histoire des espèces.
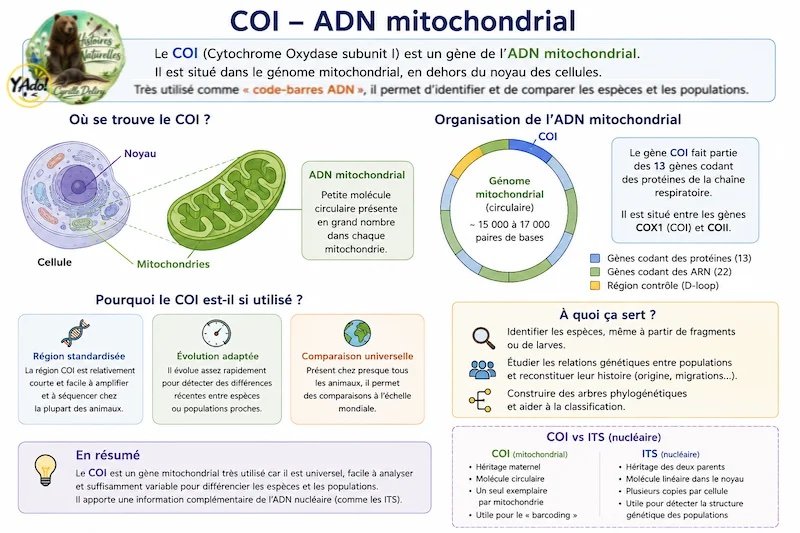
Des analyses plus complètes peuvent utiliser plusieurs loci. Cette approche est souvent plus informative, mais elle demande quelques précautions. En particulier, il ne faut pas confondre les informations fournies par les différents génomes. Ainsi, le COI appartient au génome mitochondrial et, chez la plupart des animaux, il est transmis par voie maternelle : il renseigne donc principalement sur l’histoire des lignées mitochondriales. Les ITS appartiennent au génome nucléaire et apportent une information différente, souvent complémentaire, sur l’histoire des lignées nucléaires.
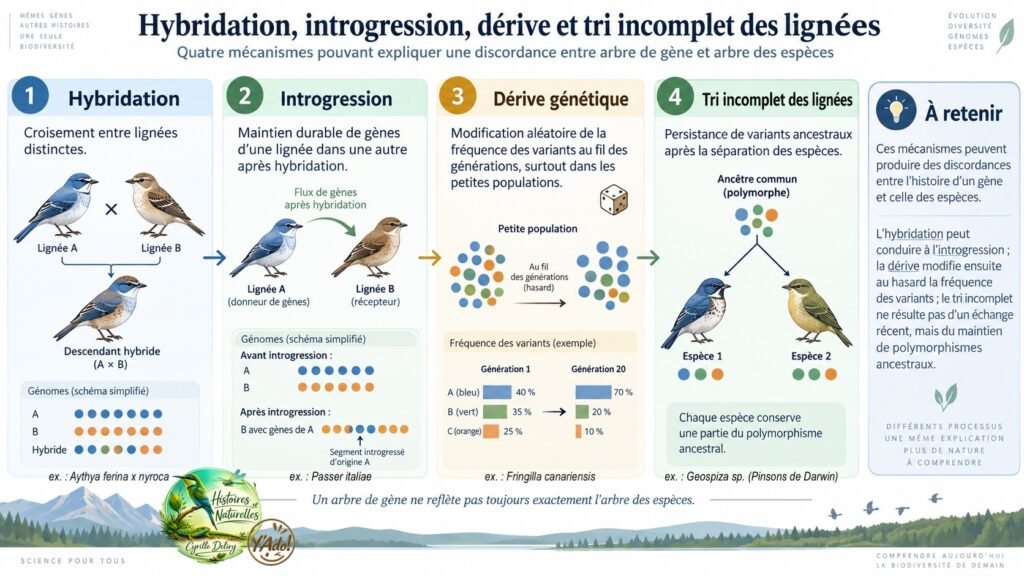
Dans une analyse multilocus, COI et ITS peuvent être combinés, mais ils ne doivent pas être traités comme s’ils évoluaient de la même manière. Ils peuvent être analysés dans des partitions distinctes, avec des modèles adaptés, et leur éventuelle discordance doit être examinée. Une simple concaténation de marqueurs mitochondriaux et nucléaires peut en effet masquer des histoires différentes, par exemple en cas d’introgression mitochondriale consécutive à une hybridation ancienne, ou de tri incomplet des lignées. Ainsi, lorsqu’un arbre COI et un arbre ITS diffèrent, cela ne signifie pas nécessairement que l’un est faux. Ils peuvent refléter des composantes différentes de l’histoire évolutive des taxons.
Il faut souligner qu’une espèce n’est pas nécessairement définie par sa seule position dans un arbre phylogénétique. Selon les groupes étudiés et le concept d’espèce retenu, sa délimitation peut reposer sur un ensemble d’arguments morphologiques, génétiques, écologiques, biogéographiques ou reproductifs. Une espèce reconnue peut ainsi ne pas apparaître monophylétique pour un marqueur donné, notamment en cas de divergence récente, de tri incomplet des lignées ou d’introgression. Inversement, l’existence d’un clade génétiquement bien individualisé ne suffit pas toujours, à elle seule, à démontrer l’existence d’une espèce distincte. La délimitation des espèces repose donc idéalement sur la convergence de plusieurs sources d’information.
Un arbre phylogénétique ne représente donc pas directement « la vérité des espèces », mais une hypothèse de relations évolutives fondée sur les données, les marqueurs et la méthode d’analyse utilisés.
Le COI (Cytochrome c oxidase subunit I) est un gène mitochondrial. Il est transmis essentiellement par la mère et évolue relativement vite. C’est pour cela qu’il est très utilisé en DNA barcoding1 : il distingue souvent bien des espèces proches. Mais il ne représente qu’une seule histoire génétique, celle de la mitochondrie. Il peut donc être perturbé par introgression, hybridation, dérive, tri incomplet des lignées, etc.2
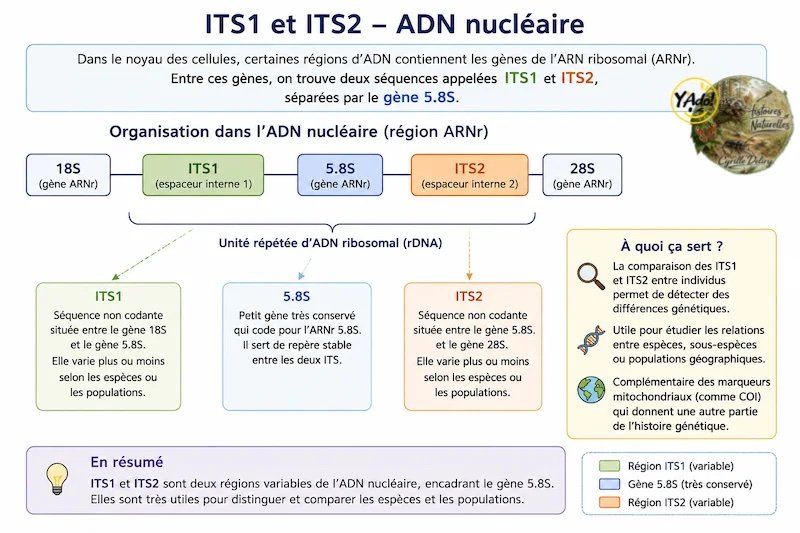
L’ITS1 (Internal Transcribed Spacer 1) est une région nucléaire située dans l’ADN ribosomal. Elle est transmise par les deux parents et appartient au génome nucléaire. Elle peut évoluer vite aussi, mais son histoire est différente de celle du mitochondrial. Elle peut parfois mieux suivre les limites d’espèces, tout en ayant ses propres biais, notamment l’évolution concertée des répétitions ribosomiques.
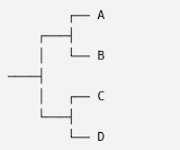
Pour lire la proximité ou l’éloignement sur un arbre phylogénétique, il ne faut pas simplement regarder si deux noms sont visuellement proches sur la page. Ce qui compte est le chemin qui les relie dans l’arbre. Deux taxons sont phylogénétiquement proches s’ils partagent un ancêtre commun récent. Plus leur ancêtre commun est proche des extrémités de l’arbre, plus ils sont proches au sens phylogénétique. Ici A et B sont plus proches l’un de l’autre que A et C, car A et B partagent un ancêtre commun plus récent.
La monophylie signifie qu’un groupe contient un ancêtre commun et tous ses descendants. Dans cet exemple A, B, C et D ont un même ancêtre commun.
Les arbres donnent parfois des distances génétiques lisibles ou plus souvent mesurables au niveau des branches. La distance génétique est indiqué en nombre de substitutions par site et elle s’additionne. Ainsi si la branche A est de 0,02 et B de 0,03, la distance en sera la somme, soit 0,05 dans cet exemple. Mais il faut distinguer distance génétique et proximité phylogénétique. Deux taxons peuvent avoir un ancêtre commun récent mais avoir accumulé beaucoup de substitutions dans une branche rapide. Inversement, des taxons plus anciens peuvent apparaître proches si le marqueur évolue lentement.
Le bootstrap est encore autre chose. On trouve sur les nœuds des valeurs comme 100, 99, 60 ou 44, qui renseignent sur la robustesse des regroupements. Exprimées en pourcentage, elles indiquent la fréquence à laquelle chaque clade est retrouvé lors des rééchantillonnages des données. Un bootstrap de 100 traduit ainsi un regroupement extrêmement stable, tandis qu’une faible valeur révèle une incertitude sur les relations de parenté correspondantes. Un bootstrap élevé ne signifie pas pour autant que les taxons regroupés sont génétiquement proches : ils peuvent présenter une divergence importante tout en formant un clade fortement soutenu. Il ne s’agit pas de la distance génétique entre les taxons.
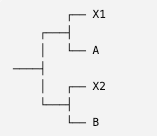
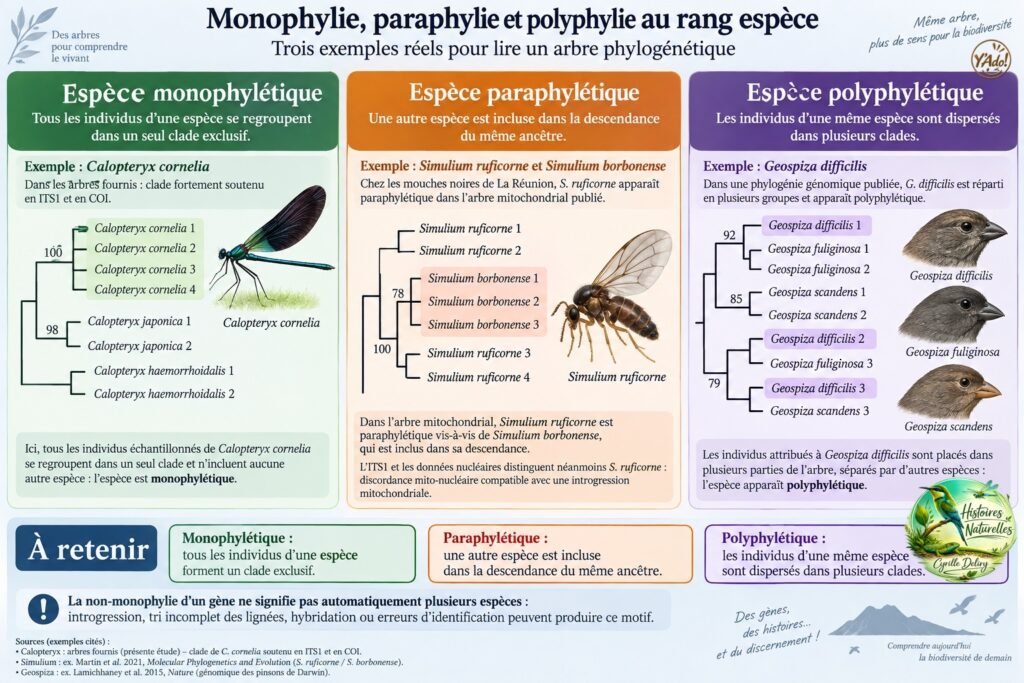
La polyphylie signifie que des individus portant le même nom sont répartis dans plusieurs parties éloignées de l’arbre, sans former un groupe unique. Ici, X1 et X2 ne forment pas ensemble un clade. Le taxon « X » est donc polyphylétique dans cet arbre. Ceci ne signifie pas pour autant que X1 et X2 représentent deux espèces différentes, mais que ses populations peuvent avoir eu une histoire différente, partagée ici avec respectivement A ou B. Ceci apparaît volontiers dans les arbres de la COI qui représente une histoire matriarcale associée aux mitochondries.
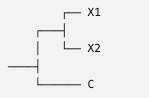
La paraphylie concerne le cas où un groupe comprend certains descendants d’un ancêtre commun, mais dont on exclut au moins un autre descendant. Ici X1 et X2, deux ensembles de la même espèce sont des groupes frères et forment ensemble un clade, C est la lignée sœur de ce clade, une espèce est paraphylétique de X.
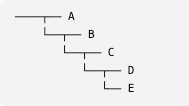
Certains arbres phylogénétiques sont en marche d’escalier. Ces marches ne représentent pas forcément une succession évolutive bien démontrée. Les valeurs des boostaps renseignent sur cette qualité. Si celles-ci sont faibles on peut considérer cet escalier comme une zone de l’arbre mal résolue, avec des incertitudes. Le locus étudié (fragment de gène) n’est alors pas pertinent pour résoudre l’ordre des divergences. Il existe plusieurs causes possibles à ces « escaliers » : divergences très récentes, très peu de mutations informatives, plusieurs séparations rapprochées dans le temps, introgression, tri incomplet des lignées, échantillonnage incomplet ou simplement un marqueur trop peu informatif pour cette profondeur évolutive. Si au contraire chaque marche est soutenue par des valeurs élevées des bootstraps, par exemple 90–100, alors l’ordre successif des divergences devient beaucoup plus crédible. Si dans un arbre en escalier les bootstraps sont faibles, il s’agit probablement d’un cas de polytomie3 mal résolue artificiellement dessinée sous forme bifurquée.
Les arbres phylogénétiques sont des outils majeurs pour comprendre l’histoire évolutive du vivant
Ils révèlent les parentés entre organismes, mettent en évidence des lignées génétiques et enrichissent notre perception de la biodiversité, parfois au-delà des seuls caractères morphologiques. Leur lecture demande toutefois de la prudence : un arbre fondé sur un seul marqueur ne restitue qu’une partie de l’histoire évolutive, et les discordances entre marqueurs peuvent elles-mêmes être riches d’enseignement, notamment en cas d’hybridation, d’introgression ou de diversification récente. Ainsi, la phylogénie ne sert pas seulement à reconnaître des parentés : elle aide à mieux comprendre la diversité du vivant, son histoire et contribue à sa préservation par la prise en compte justement de sa diversité.
Cyrille Deliry – Niort, le 9 septembre 2026 – Illustrations assistées par Y’Ado! selon mes directives précises
- DNA barcoding : méthode d’identification des espèces fondée sur la comparaison d’une courte séquence d’ADN standardisée, le plus souvent le gène mitochondrial COI chez les animaux, à une base de données de référence. ↩︎
- Hybridation, introgression, dérive et tri incomplet des lignées décrivent des mécanismes différents pouvant produire des discordances entre arbres de gènes et arbre des espèces. L’hybridation correspond au croisement entre lignées distinctes ; si une partie du génome d’une lignée se maintient ensuite durablement dans l’autre, on parle d’introgression. La dérive génétique, elle, modifie au hasard la fréquence des variants au fil des générations, surtout dans les petites populations. Enfin, le tri incomplet des lignées ne résulte pas d’un échange récent entre espèces : il correspond au maintien de variants ancestraux après la séparation des espèces, si bien que l’histoire d’un gène peut ne pas coïncider avec celle des espèces. ↩︎
- Polytomie : nœud d’un arbre phylogénétique auquel se rattachent plus de deux branches sans que l’ordre exact de leurs divergences puisse être établi avec certitude. Les taxons concernés restent distincts ; c’est leur ordre de parenté qui demeure incertain. Une polytomie peut traduire une divergence rapide ou un manque d’information phylogénétique. ↩︎